抗衰老领域有一个反复出现的诱惑:既然把四个山中因子短暂打开,就能让老细胞回到更年轻的状态,那为什么不干脆把它做成药。这个想法在实验室里成立了很多年,卡在同一个地方——年轻的代价是身份的丢失,以及随之而来的畸胎瘤与癌症风险。于是过去几年,重编程研究真正在解决的问题不是「能不能变年轻」,而是「怎么在不改写细胞身份的前提下变年轻」。
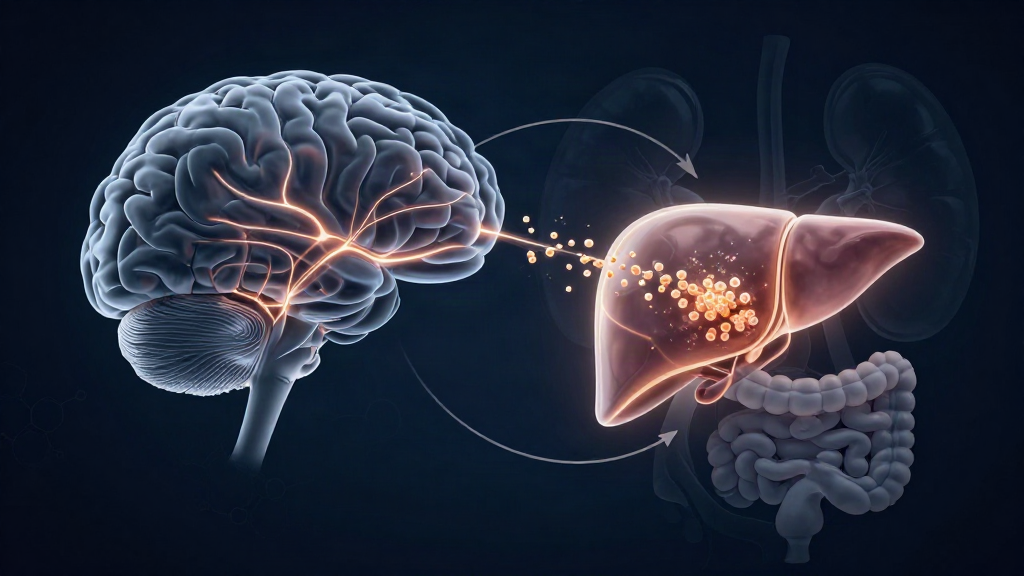
10 月中旬《Nature Aging》发表的一项工作,给这个问题提供了一个不同的答案。哈佛 Wyss 研究所 George Church 团队与西班牙 CIC bioGUNE 的计算生物学组合作,用机器学习搭了一个能读出「转录组年龄」的评分器,再拿它当筛子,从一批候选基因里筛出了 SRSF1——一个负责 RNA 剪接的蛋白。把它的表达量提上去,老成纤维细胞在多个老化标志上回到年轻状态,却保持了自己的身份;把同一个基因用肝靶向病毒送进老年小鼠,动物的衰弱进展减缓 44%,中位寿命延长 14%。
这组数字很容易被读成「又一个延寿分子」。它确实比绝大多数候选更扎实,但真正扎实的地方,不是那个 14%。
先把 14% 放到它该在的位置上
中位寿命延长 14%,放在小鼠延寿研究里属于中等偏上的常规量级,不是越级。历史上被反复验证过的干预——热量限制、雷帕霉素雷帕霉素是一种大环内酯类化合物,作为强效、部分基因敲除——大多在 10% 到 25% 这个区间浮动。一项干预能不能被重复出来,往往比它第一次报出多少更决定它的价值。
更该被注意的是第二个数字:衰弱进展减缓 44%。寿命延长最怕的是把多活出来的时间加在失能期的尾巴上,健康寿命与总寿命同向移动,才是这类研究真正想证明的事。原文给出的正是这个方向。
但也必须同时念出第三个数字:每组 9 到 10 只小鼠。这个样本量在寿命研究里偏小,中位数 14% 的差距经不起太多扰动——同窝差异、笼位效应、投喂批次,任何一项都可能吃掉几个百分点。这是这一类实验的常态,不是这篇论文的失误,但它决定了 14% 应该被当作一个方向性信号,而不是一个可以引用的效应量。
方法上的东西,比那个基因更值得记
这项研究最实用的部分,其实是它的筛法。团队先用 464 份不同年龄供体的人皮肤成纤维细胞表达谱,训练出一个可解释的「转录组年龄」模型:不是把整个转录组压成一个黑箱数字,而是按不同老化过程对应的基因模块分别计龄,再汇总成总评分,像用几个分里程表拼出车况。它的准确性先在三个供体(55、65、79 岁)的细胞系上验证过——用已知能改变寿命的干预(包括山中因子)处理,模型能读出对应的年龄位移。
有了一个能打分的读出,筛选就变成了工程问题:把一批候选基因逐个过表达进老年细胞,看谁的评分把年龄往回拉得最多。SRSF1 排在第一。
这个逻辑值得单独说,因为它可能是这项工作真正的产出。表观遗传时钟表观遗传时钟利用DNA甲基化模式精准估算生物之所以难以支撑大规模筛选,卡在价格与解读两头;表达谱时钟把这两项都降低了一个门槛。可以预期,未来几年会有一批「用表达谱时钟重筛旧药」的研究出现,质量参差也会比现在更大。读这类研究时先问一句:这个时钟在哪些细胞、哪些年龄段上训练的,有没有用已知干预验证过——问完这两句,大半的结论自己会现形。
一个剪接因子,为什么能同时挪动几条老化通路
SRSF1 的正式身份是 SR 蛋白家族的一员,做的是可变剪接:同一段前体 mRNA,剪法不同,出来的蛋白就不同。它属于那种「一个旋钮管很多灯」的调控节点,所以当它的剂量被抬高,细胞衰老细胞衰老是细胞在应激损伤后进入不可逆的周、蛋白稳态应激、慢性低度炎症这几条本来由不同机制驱动的标志,可以同时往好的方向移动。研究里还报告了 DNA 修复程序的恢复,以及表观遗传时钟的年轻化。
更关键的一点是它没有把细胞推回原点。经 SRSF1 处理的成纤维细胞保持纺锤形形态,继续表达成纤维细胞的功能基因,也没有启动山中因子会启动的多能性程序——在多能性评分上,它与被诱导成 iPSC 的细胞之间有清晰界线。这才是这项工作的核心主张:存在一种只年轻、不变性的重编程方式。
但这里也要按住一句。论文与新闻稿都没有把机制讲透。第一作者自己的说法很直白:可变剪接的变化趋势很明显,但这些变化如何组合成多方面的年轻化程序,他们才刚开始理解。也就是说,现在手里有一个确实有效的旋钮,但还没有这张线路图。
从培养皿到小鼠:只改肝脏,全身受益
体内部分用的是肝靶向的腺相关病毒,装载可诱导表达(Tet-On)的 SRSF1——不是一针下去永久开启,而是可以用药物开关的构型。病毒主要在肝脏蓄积,肝脏出现年轻化改变;同时动物整体的衰弱进展变慢,中位寿命延长 14%。
「只改了肝脏、全身受益」在这篇工作里是观察,不是解释。作者提出的假设是,肝脏的老化状态能通过分泌信号影响其他组织,因此以肝脏为支点可以放大到全身。这个假设在代谢领域有先例——肝源性因子影响肌肉、脑与免疫的证据不少——但在 SRSF1 这个具体靶点上,它仍然是一条待验证的推论。
把它当成事实来读,会直接推出一个错误结论:只要找到能重启肝脏的手段就行。逻辑上更稳的说法是:这项工作证明了肝脏是一个有效的切入点,而全身获益的传导链路还需要一条一条拆开。
真正该被追问的那个问题
如果这篇只记一件事,应该是这个:SRSF1 在肿瘤生物学里不是新人。
它更常见的名字是 SF2/ASF。2007 年《Nature Structural & Molecular Biology》的一篇论文把它定义为原癌基因,依据三条:人类多种肿瘤中它的表达上调(结肠、甲状腺、小肠、肾、肺、肝、胰腺、乳腺),编码它的基因在部分乳腺癌中发生扩增;而最关键的一条是,在永生化的啮齿类成纤维细胞里把它提高约两倍,就足以让这些细胞发生转化,在裸鼠身上长出肉瘤。它同时还是 MYC 的直接转录靶点,是 MYC 致癌能力的一条执行通路。
它的致癌机制也不是抽象的。同一批研究显示,SRSF1 通过改变剪接,让肿瘤抑制因子 BIN1 产生缺失促凋亡功能的异构体,同时让 MNK2 与 S6K1 剪出具有致癌活性的版本——换句话说,剂量抬高之后往哪个方向走,很大程度上取决于它下游那一整套剪接底物,而不是取决于研究者希望它作用于哪条老化通路。
把这几条与今天这篇论文放在一起,构型撞得相当直接:一项以提高 SRSF1 剂量为核心、主要在肝脏表达、持续数月的干预,落在一个已被充分证明「剂量升高即致癌」的分子上。
这里必须划清界线。我没有说这项研究导致了肿瘤,也没有任何证据表明实验小鼠出现了肿瘤。要指出的是另一个更基础的问题:在公开摘要与新闻稿给出的读出里,转录组年龄、衰弱进展、中位寿命是主角,长期肿瘤发生率的系统监测不在其中。对于一个以原癌基因为靶点的延寿干预,这恰好是最应该被摆上台面的那一栏。它可能存在于论文的补充材料里,但在被明确报告之前,任何「这条路已经安全」的印象都是提前支取。
这不是苛责某一篇论文,它暴露的是整个重编程抗衰方向的共同困境:几乎所有能让细胞变年轻的开关,同时也参与细胞增殖与存活的调控。剪接因子尤其如此——它决定的是上千个基因的产出比例,剂量窗口天然偏窄,加一点和减一点的后果并不对称。Church 在新闻稿里引用的那句话,反而是最准确的概括:重编程里,年轻化与细胞身份之间存在根本性的取舍,走这条线需要极细的分寸。
对读者意味着什么
第一,现在没有任何可以自己动手的干预。SRSF1 是一个基因,不是分子,更不是补剂。任何以「SRSF1 激活」「剪接因子补充」为卖点的产品,在生物学上都无从下手——你没法口服一个基因。看到这类命名,基本可以判定为蹭概念。
第二,别把它读成「基因治疗抗衰已经到门口」。这项研究止步于小鼠,用的是可诱导病毒系统,剂量、组织特异性、长期安全性三项全空。已经在海外项目里接触过重编程疗法的人,可以用这份清单对照:对方能给出的最长随访有多久,监测了哪些安全终点,表达是否能控能停。三个问题都答不上来的时候,那还不是一个疗法,是一个实验。
第三,真正值得跟踪的不是这一个基因,而是两件事:有没有团队在非基因治疗的模态里复现类似效应,例如小分子剪接调节剂;以及这类「表达谱年龄」读出会不会被拿去在人体干预试验中充当中间终点。后一件事如果真的发生,抗衰干预的验证速度会明显加快——同时也会冒出一批拿中间终点冒充临床获益的项目。那才是接下来几年最需要提防的误读。
一句
把山中因子的风险绕开一半,是一个真实的进展。但绕开的方式,是换了一个同样资历很老的原癌基因当开关——这不是失败,也不值得庆祝,它只是说明这条路还站在很前面的位置。